


 EN


Importar Equipamentos de Estética e Laser em Porto Rico: o que verificar antes de comprar e como verificar as credenciais do seu fornecedor
Respostas rápidas
- porto Rico é um mercado "latino-americano" para fins de importação? Não. Porto Rico é um território dos Estados Unidos e faz parte do seu território aduaneiro: aplicam-se as regras federais da FDA e da Alfândega (CBP), não um registro sanitário local tipo COFEPRIS ou INVIMA.
- o marcado CE serve para vender um equipamento em Porto Rico? Não. A FDA não reconhece a autorização de outro país como substituto dos seus próprios requisitos. Um equipamento com marcado CE pode ainda assim ser inadmissível em Porto Rico.
- o que a FDA verifica no momento da importação? Registro do estabelecimento (establishment registration) e listagem do dispositivo (device listing) — e, quando aplicável, a autorização prévia 510(k). Se o fabricante não tiver registro e listagem, o produto ficará sujeito à recusa.
- os lasers têm requisitos adicionais? Sim. Além do quadro regulatório para dispositivos médicos, os produtos a laser devem cumprir as normas para produtos eletrônicos emissores de radiação (21 CFR 1040.10 e 1040.11).
- posso verificar pessoalmente se um fornecedor possui 510(k)? Sim, e você deveria fazê-lo sempre. As autorizações e os registros são informações públicas e podem ser consultados em minutos nas bases de dados da FDA.
- quem pode operar esses equipamentos em Porto Rico? Depende do procedimento e da regulamentação aplicável, que está em revisão. O projeto de lei do Senado PS 971 propõe licenciar centros estéticos e vincular as competências da equipe à sua formação. Até a data atual, o PS 971 é um projeto de lei, não uma lei em vigor.
- quais impostos pagarei? Direitos aduaneiros dos EUA sobre mercadorias importadas (de acordo com a classificação tarifária vigente), mais o IVU de Porto Rico, cuja alíquota geral é de 11,5% (10,5% estadual + 1% municipal), com uma alíquota reduzida de 4% aplicável a muitos serviços B2B.
Por que Porto Rico não é comprado como "mais um mercado"
Porto Rico combina um mercado de dimensão moderada com o quadro regulatório mais exigente da região: o norte-americano. Três consequências práticas para qualquer salão, clínica ou med spa que pretenda adquirir equipamentos:
- Não existe um "registro sanitário de Porto Rico" para equipamentos. O filtro de entrada é aplicado pela FDA ao nível federal. Qualquer fornecedor que lhe venda "registro local em Porto Rico" como substituto do cumprimento da FDA está descrevendo um processo que não resolve o problema real.
- A mercadoria entra pelo território aduaneiro dos EUA. Isso significa direitos aduaneiros federais e dados de entrada que a FDA compara eletronicamente antes de liberar a remessa.
- Os requisitos são verificados no momento da importação, não depois. A FDA compara as informações declaradas na entrada com suas bases de dados internas. Se os dados não coincidirem, o envio poderá ser retido para revisão manual ou interrompido.
A boa notícia é que essa exigência também representa sua proteção. Um fornecedor incapaz de superar essas verificações constitui um risco que você acabará arcando — na forma de equipamentos retidos na alfândega, equipamentos que você não pode anunciar legalmente ou equipamentos que você não consegue reivindicar junto à sua seguradora.
As 6 verificações que distinguem um fornecedor sério de um fornecedor arriscado
1. Registro do estabelecimento e listagem do dispositivo perante a FDA
As instalações que produzem e distribuem dispositivos destinados à comercialização nos EUA devem registrar-se anualmente perante a FDA (21 CFR Parte 807), e a maioria deve ainda listar os dispositivos e as atividades realizadas. Durante a entrada aduaneira, a FDA verifica se o fabricante e o importador declarados estão registrados e se o produto declarado está listado.
O que solicitar: o número de registro da instalação (FEI / Registration Number) do fabricante e a confirmação de que o modelo que você está comprando consta na sua lista. Ambas as informações são públicas e verificáveis.
2. Autorização 510(k) que abranja exatamente o modelo
Um dispositivo pode exigir autorização prévia conforme sua classificação. Se exigir 510(k) e não a possuir, o produto ficará sujeito à recusa na fronteira. Contudo, o ponto crítico não é "se o fornecedor possui alguma autorização 510(k)", mas sim se a autorização 510(k) apresentada abrange exatamente o modelo e a configuração que você está adquirindo . Duas máquinas com o mesmo chassi podem ter status regulatório distinto caso haja alteração em sua configuração ou em seu uso pretendido.
O que solicitar: número 510(k) do seu modelo específico, juntamente com seu código do Produto e o seu nome da classificação conforme aparecem na base de dados da FDA. Com esses três dados, você pode verificar pessoalmente.
3. Conformidade como produto a laser
Um laser para uso estético costuma ser duas coisas ao mesmo tempo: um dispositivo médico e um produto eletrônico emissor de radiação. Os produtos a laser introduzidos no comércio dos EUA, incluindo importações, devem cumprir 21 CFR 1040.10 e 1040.11 .
A FDA permite, por meio da orientação Laser Notice No. 56 , demonstrar conformidade com a norma internacional IEC 60825-1 (Ed. 3) e com IEC 60601-2-22 (Ed. 3.1) em vez dos requisitos de desempenho próprios da FDA. Um fabricante que já cumpre o quadro IEC tem um caminho documental mais direto para o mercado norte-americano.
O que solicitar: o relatório do produto a laser correspondente ao seu modelo, sua classificação de laser e as etiquetas de advertência e abertura exigidas.
4. Quem pode operar o equipamento na sua instalação
Em janeiro de 2026, foi apresentado no Senado de Porto Rico o Projeto de Lei do Senado 971 (PS 971) , intitulado "Lei para a Regulamentação Integral dos Serviços Estéticos e Sueroterapia em Porto Rico". A Comissão de Saúde iniciou sua avaliação em 4 de março de 2026. Trata-se do empilhadeira quadro regulatório integral de serviços estéticos na ilha e, segundo o próprio Senado, visa alinhar Porto Rico aos 48 estados que já possuem políticas e práticas estéticas regulamentadas.
O que propõe, conforme apresentado:
- Licença de operação para centros de serviços estéticos, med spas e estabelecimentos de terapia intravenosa, concedida pelo Departamento de Saúde e renovável a cada dois anos .
- Normas de infraestrutura : áreas de preparação estéril e equipamentos para resposta a emergências.
- Requisitos de formação e credenciais vinculados ao âmbito dos serviços prestados.
- Consentimento informado documentado antes de qualquer procedimento e proibição de publicidade enganosa.
- Poderes de fiscalização : inspeções não anunciadas, ordens de cessação imediata e penalidades de 5.000 a 10.000 dólares por infração, além de possível revogação da licença e encerramento permanente.
A Associação Pró-Colégio de Esteticistas de Porto Rico expressou preocupação porque versões anteriores do projeto limitavam a esteticistas licenciadas procedimentos como radiofrequência, peelings químicos, microneedling e certas tecnologias baseadas em energia, apesar de esses procedimentos fazerem parte dos currículos aprovados; tais disposições continuam em revisão. O Departamento de Assuntos do Consumidor (DACO) recebeu pelo menos 59 reclamações relacionadas a procedimentos cosméticos e serviços de beleza, incluindo publicidade enganosa e práticas de preços do tipo "isca-e-troca".
Envolvimento na compra: escolha equipamentos que facilitem a conformidade futura — modos com parâmetros predefinidos, controlo de acesso por utilizador e registo de sessões por paciente. Esses elementos são relevantes tanto numa inspeção como na documentação do consentimento e num pedido de seguro.
5. O custo real de importação e quem assume cada responsabilidade
| Componente | O que inclui | Consideração prática |
|---|---|---|
| Tarifas dos EUA | Direitos conforme a classificação tarifária (HTSUS) do equipamento | As taxas sobre produtos de origem chinesa mudaram repetidamente (ações da Seção 301 e medidas subsequentes). Confirme a taxa vigente no momento do embarque — não aceite uma taxa "de referência" de um catálogo do ano passado. |
| IVU de Porto Rico | Taxa geral de 11,5% (10,5% estadual + 1% municipal); taxa reduzida de 4% aplicável a muitos serviços B2B | O IVU é declarado e recolhido; confirme com seu contador o tratamento do seu caso específico. |
| Frete e seguro | Transporte, seguro de carga e manuseio | Os equipamentos a laser são volumosos e frágeis. Solicite o frete cotado por escrito e separado do preço do equipamento. |
| Agente aduaneiro | Entrada aduaneira, dados à FDA, códigos de Declaração de Conformidade, armazenagem | Um agente que não processe entradas de dispositivos pode custar-lhe semanas. Pergunte se já processou equipamentos com entrada na FDA. |
| Registro do importador | A FDA verifica se o importador declarado está registrado. Ele Importador Inicial deve registrar-se na FDA e pagar a taxa anual | Este é o ponto mais frequentemente omitido. Se a sua clínica ou o seu distribuidor atuar como importador de registro, verifique-o antes de compra. |
6. Serviço, peças de reposição, formação e rastreabilidade
Este é o custo que mais decepciona as clínicas após a compra, e é o mais difícil de resolver quando o fornecedor está a 13 000 km. Ao comparar dois equipamentos com preços semelhantes, coloque na mesma tabela:
- Consumíveis e peças de desgaste por ano, calculados com base no seu volume real de tratamentos.
- Vida útil declarada de aplicadores ou alças e seu custo de substituição.
- Tempo de inatividade estimado por evento de falha e quem paga o transporte da unidade ou da peça.
- Formação de pessoal novo e se está incluída ou cobrada separadamente.
- Rastreabilidade : que o fornecedor consiga vincular o número de série da sua unidade à sua produção e aos seus testes finais.
A pergunta útil não é "quanto custa a máquina", mas sim "quanto me custa cada tratamento que faturar com ela, incluindo o que deixo de faturar quando está parada" .
Credenciais verificáveis da JT MED no âmbito da FDA
Este artigo exige verificação. Aplicamos o mesmo padrão a nós mesmos. Estes são os dados tal como aparecem nas bases de dados públicas da FDA:
| Linha | Nome registado na FDA | Código do Produto | Classe | Regulamentação | Autorização 510(k) | Data |
|---|---|---|---|---|---|---|
| Laser de díodo (depilação) | Sistemas dermatológicos de laser de díodo | GEX | II. | 878.4810 | K202257 | 2021 |
| Laser de dióxido de carbono fracionado | Sistemas dermatológicos a laser de dióxido de carbono | GEX | II. | 878.4810 | K202250 | 2020 |
| Laser Nd:YAG (QN-1) — Q-switched | Sistema de terapia a laser Nd:YAG (QN-1) | GEX | II. | 878.4810 | K250722 | 2025 |
| Laser de 1060 nm (redução localizada) | máquina a Laser de Emagrecimento Corporal 1060 nm | Bolso | II. | 878.5400 | K240658 | 2024 |
| Estimulador Muscular (modelos CS2, CS3, CS5, CS7, CS8, CS11, CS13) | Máquina de Modelagem Corporal — Estimulador, Muscular, Motorizado, para Condicionamento Muscular | NGX | II. | 890.5850 | K232181 | 2024 |
Quanto à estrutura industrial, a JT MED opera com dois registros ativos de estabelecimento junto à FDA , ambos válidos para o ano de registro 2026 e com as cinco linhas anteriores listadas:
| Lista | Estabelecimento | FEI / Número de Registro | Tipo de operação reconhecido pela FDA |
|---|---|---|---|
| Fabricação | Hebei JT Medical Co., Ltd | 3021315370 | Fabricação de Dispositivos Médicos (fabricante de dispositivos médicos) |
| Exportação | Beijing Jonte Laser Technology Co., Ltd | 3025379728 | Exportar o dispositivo para os Estados Unidos |
Ambas as entidades partilham o mesmo agente nos Estados Unidos (U.S. Agent) , designado conforme exigido pela regulamentação para fabricantes estrangeiros. Que a nossa fábrica conste na base de dados da FDA na condição de fabricante — e não apenas como exportador — é a diferença entre um fornecedor que pode documentar a sua produção e um que só pode documentar o seu embarque.
As cinco autorizações são do tipo Tradicional com decisão Substancialmente equivalente , o que, em termos corretos, significa que estes dispositivos estão "FDA cleared" — ou seja, autorizados mediante 510(k) — e no"FDA approved", expressão que, nos EUA, corresponde ao processo PMA. Solicitamos aos nossos distribuidores que utilizem exatamente essa terminologia, pois um comprador informado percebe a diferença.
As autorizações 510(k) e os registros de estabelecimento são mantidos pelas entidades industriais do grupo (fabricação e exportação), conforme detalhado acima, e podem ser verificados nas bases de dados públicas da FDA. Caso necessite da documentação que comprove a relação entre as entidades do grupo para o seu processo de importação, podemos emitir essa documentação.
Como verificar as nossas credenciais em 3 passos
- Procure os registros de estabelecimento. Consulte os números FEI 3021315370(fabricação) e 3025379728(exportação) na base de dados Establishment Registration & Device Listing da FDA. Você deverá visualizar ambos os registros ativos, cada um com as cinco linhas de dispositivos listados.
-
Busca cada autorização 510(k). Consulta os números K202257, K202250, K250722, K240658 e K232181 na base de dados 510(k) da FDA (ou via API pública openFDA:
api.fda.gov/device/510k.json). Verifica se a nome do dispositivo , o código do Produto e o decision date coincide com o que te oferecemos. - Confronta o modelo com o escopo. Confirma que o modelo e a configuração cotados caem dentro do escopo dessa autorização. Se houver qualquer divergência, contacta-nos por escrito antes de efetuares o pagamento.
Se o teu fornecedor atual se recusar a fornecer-te esses números para executares estes três passos, essa recusa constitui, por si só, a resposta mais importante que obterás.
Transparência quanto ao escopo das nossas autorizações
Preferimos ser precisos a abrangentes. As cinco linhas da tabela acima possuem autorização 510(k) verificável. Para linhas de produto sem autorização específica da FDA, não fazemos declarações desse tipo : sua comercialização apoia-se nos quadros regulatórios aplicáveis do mercado de destino e no nosso sistema de gestão de qualidade. Se um fornecedor lhe disser "todo o nosso catálogo está aprovado pela FDA", é muito provável que esteja usando essa palavra sem respaldo — e esse é exatamente o tipo de declaração que, em Porto Rico, se torna um problema para si, não para ele.
Quem somos: 20 anos levando equipamentos a clínicas e distribuidores
- Trajetória de exportação desde 2004 com presença em mais de 50 países .
- Fábrica registrada na FDA como fabricante de dispositivos médicos (FEI 3021315370), além do registro de exportação (FEI 3025379728).
- Cinco linhas com autorização 510(k) verificável na FDA , em duas especialidades médicas: cirurgia geral e plástica, e medicina física — uma cobertura pouco comum entre fabricantes deste segmento e a base sobre a qual um distribuidor pode construir um portfólio sério.
- Gestão de qualidade ISO 13485 e conformidade MDSAP.
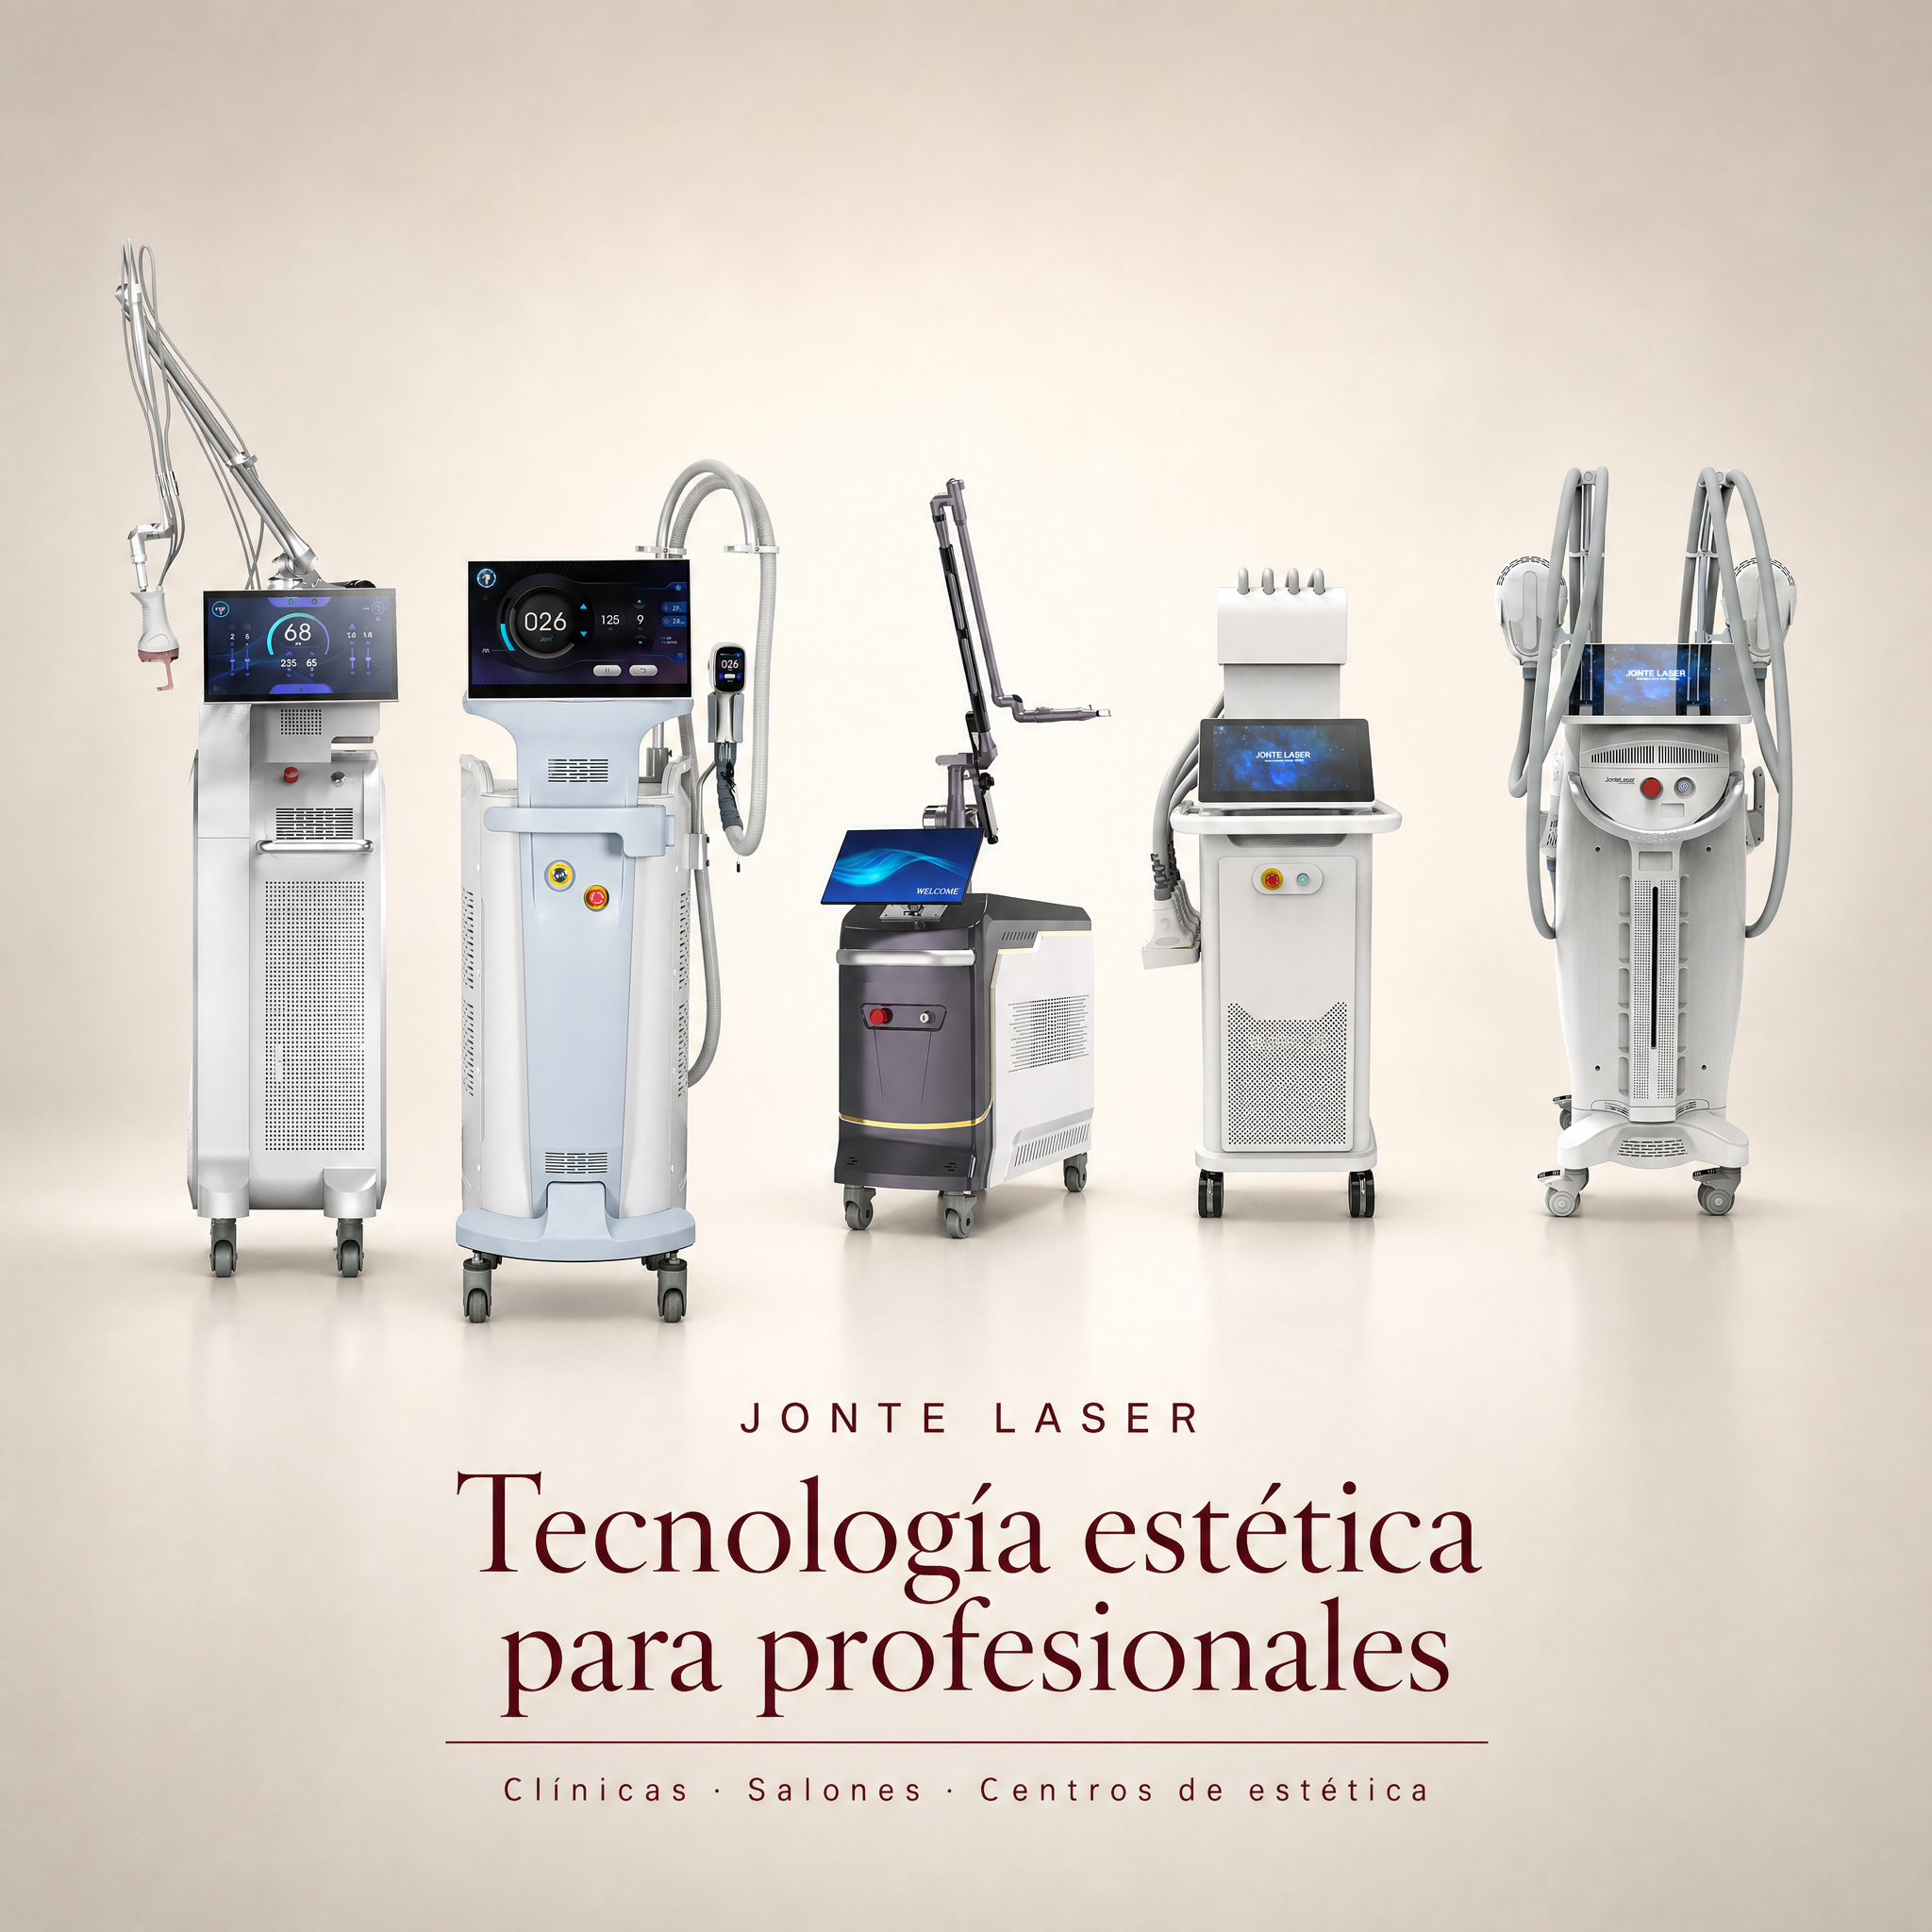
- Catálogo profissional que inclui laser de diodo para depilação, laser CO₂ fracionado, Nd:YAG Q-switched, laser 1060 nm, estimulação muscular para modelagem corporal, HIFU, criolipólise, micro-ondas 2,45 GHz e radiofrequência com microneedling.
O que um distribuidor ou uma clínica recebe ao comprar conosco:
- Ficha de identidade do modelo : fabricante, modelo e variante, número de série, potência elétrica, versão de software, finalidade de uso, acessórios incluídos e país de destino — tudo num único documento, para que corresponda à etiqueta, ao manual, à fatura e à lista de embalagem.
- Documentação de conformidade : registro e listagem, autorizações 510(k), relatórios técnicos e de produto a laser conforme o modelo.
- Pacote de formação e protocolos clínicos para que a sua equipa trate com parâmetros definidos e reconheça complicações.
- Material de marketing de alta resolução e material educativo sobre o produto, para que o seu negócio cresça na ilha.
- Suporte pós-venda com engenharia e condições comerciais por escrito, incluindo cobertura de garantia e política de peças de substituição conforme a configuração adquirida.
Se o seu objetivo for abrir uma linha de depilação a laser ou ampliar o seu portfólio de modelagem corporal, solicite a ficha técnica do modelo e os números 510(k) das linhas que lhe interessam. Verifique-os. É exatamente isso que queremos que faça.
Onde comparar equipamentos na ilha
El San Juan Beauty Show será realizado nos dias 8 e 9 de novembro de 2026 no Puerto Rico Convention Center, com marcas, educadores, distribuidores e proprietários de salões da região. É uma oportunidade útil para ver a tecnologia pessoalmente — mas leve consigo a lista de verificação deste artigo. Em feiras, máquinas são compradas com entusiasmo; o cumprimento é verificado depois, quando já foi pago o depósito.
Publicidade e consentimento: o que a regulamentação já começa a exigir
Embora o PS 971 ainda não seja lei, a direção é inequívoca e vale a pena se preparar desde já:
- Consentimento informado por escrito antes de cada procedimento.
- Alegações verificáveis. Evite promessas absolutas. Na depilação a laser, a linguagem correta é redução duradoura do pelos em um ciclo de sessões, não eliminação permanente de todos os folículos.
- Preços claros, sem práticas de isca. As queixas recolhidas pela DACO concentram-se precisamente em publicidade enganosa e depósitos não reembolsáveis.
- Registro de complicações e acompanhamento documentado de eventos adversos.
Perguntas Frequentes
P: Preciso de um "registro sanitário de Porto Rico" para o equipamento?
R: Não existe um registro sanitário local equivalente ao de outros países da região. O quadro aplicável é o federal da FDA. O que de fato existe e está em discussão é a licença de operação do estabelecimento , proposta no PS 971.
P: Quantas autorizações 510(k) a JT MED possui e para quais linhas?
R: Cinco, verificáveis na base pública da FDA: K202257 (laser de diodo dermatológico), K202250 (laser CO₂ dermatológico), K250722 (Nd:YAG QN-1), K240658 (laser de 1060 nm) e K232181 (máquina de modelagem corporal, modelos CS).
P: Como verifico se uma autorização 510(k) abrange o modelo que pretendo adquirir?
R: Compara três dados da base de dados da FDA — nome do dispositivo , código do Produto y decision date — com o que o fornecedor lhe oferece e solicita confirmação por escrito de que o seu modelo e configuração específicos estão incluídos nesse âmbito. Um certificado de "família de produtos" não é suficiente se o seu modelo não estiver listado.
P: "FDA approved" e "FDA cleared" são a mesma coisa?
R: Não. Para dispositivos da Classe II, a via habitual é a notificação prévia 510(k), cujo resultado é uma autorização ( liquidação ). A expressão aprovado refere-se à aprovação prévia à comercialização (PMA), aplicável a dispositivos da Classe III. Um fornecedor que afirma "FDA approved" sobre um equipamento com 510(k) está a usar incorretamente esse termo.
P: O PS 971 já entrou em vigor como lei?
R: Não. Trata-se de um projeto apresentado em janeiro de 2026 e atualmente em avaliação pela Comissão de Saúde do Senado desde 4 de março de 2026. Ainda terá de passar por audiências públicas, emendas e votação.
P: O PS 971 impedir-me-ia de operar um laser no meu salão?
R: O projeto, tal como apresentado, abrange as competências do pessoal com base na sua formação e credenciais, com regulamentação detalhada a cargo do Departamento de Saúde. A associação de esteticistas assinalou que versões anteriores limitavam procedimentos que atualmente fazem parte dos currículos aprovados, e essas disposições continuam em revisão. A resposta concreta dependerá do texto final e da sua regulamentação.
P: Se a minha clínica importa diretamente, tenho de me registar junto da FDA?
R: A FDA verifica, na entrada, se o importador declarado está registado, e o Importador Inicial deve registar-se e pagar a taxa anual. Verifique isto com o seu agente aduaneiro antes do embarque, não depois.
P: O que acontece se o fabricante não estiver registado junto da FDA?
R: Se faltar o registo e a listagem exigidos, o produto fica sujeito a rejeição na fronteira. Trata-se de um risco que é transferido para o comprador sob a forma de envio retido, armazenamento e atraso.
P: Quanto devo orçar acima do preço do equipamento?
R: Tarifas vigentes conforme classificação, IVU (taxa geral de 11,5%, com taxa reduzida de 4% para muitos serviços B2B), frete e seguro, além de honorários do agente aduaneiro. Como as tarifas norte-americanas são sujeitas a alterações, solicite o cálculo atualizado no momento do fechamento do pedido.
P: Como controlo o risco de conformidade na compra?
R: Vincule a revisão documental às etapas de pagamento. Antes do depósito, confirme a rota regulatória e verifique os números de 510(k); antes da produção, aprove etiqueta, idioma e configuração; antes do saldo, revise certificados finais, relatórios e número de série; antes do embarque, compare a unidade, a embalagem e os dados de entrada. Cada etapa deve ter um responsável designado e decisão por escrito.
Resumo
Porto Rico é um mercado pequeno com o quadro regulamentar mais exigente da região, e por isso a aquisição de um equipamento estético não é decidida comparando fichas técnicas e preços, mas sim verificando uma cadeia documental: registo e listagem do fabricante perante a FDA, autorização 510(k) que abranja exatamente esse modelo, conformidade do produto a laser com a norma 21 CFR 1040 e total coerência entre o modelo adquirido e os documentos que o respaldam. Isto também é sua proteção: um fornecedor incapaz de superar essas verificações representa um risco que acabará por pagar você mesmo. Em paralelo, a PS 971 aplica-se a uma ilha onde operar exigirá licença de estabelecimento, pessoal com credenciais verificáveis, consentimento informado e publicidade honesta. Escolha hoje pensando nesse padrão — equipamentos rastreáveis por utilizador, formação real, peças de substituição disponíveis e um fabricante cujas autorizações possa verificar em minutos na base de dados da FDA.
A JT MED fabrica equipamentos profissionais de estética médica e exporta desde 2004 para mais de 50 países, sob gestão de qualidade ISO 13485 e conformidade com o MDSAP. Mantém dois registros de estabelecimento ativos perante a FDA — Hebei JT Medical Co., Ltd (FEI 3021315370, fabricante) e Beijing Jonte Laser Technology Co., Ltd (FEI 3025379728, exportador) — e cinco autorizações 510(k) verificáveis: K202257, K202250, K250722, K240658 e K232181. Solicita a ficha de identidade do modelo, os números 510(k) das linhas de seu interesse e o pacote de formação para a equipe de exportação da JT MED.
Sumário
- Importar Equipamentos de Estética e Laser em Porto Rico: o que verificar antes de comprar e como verificar as credenciais do seu fornecedor
- Respostas rápidas
- Por que Porto Rico não é comprado como "mais um mercado"
-
As 6 verificações que distinguem um fornecedor sério de um fornecedor arriscado
- 1. Registro do estabelecimento e listagem do dispositivo perante a FDA
- 2. Autorização 510(k) que abranja exatamente o modelo
- 3. Conformidade como produto a laser
- 4. Quem pode operar o equipamento na sua instalação
- 5. O custo real de importação e quem assume cada responsabilidade
- 6. Serviço, peças de reposição, formação e rastreabilidade
- Credenciais verificáveis da JT MED no âmbito da FDA
- Como verificar as nossas credenciais em 3 passos
- Transparência quanto ao escopo das nossas autorizações
- Quem somos: 20 anos levando equipamentos a clínicas e distribuidores
- Onde comparar equipamentos na ilha
- Publicidade e consentimento: o que a regulamentação já começa a exigir
- Perguntas Frequentes
- Resumo