


 EN


Importare apparecchiature per estetica e laser a Porto Rico: cosa verificare prima dell’acquisto e come controllare le credenziali del proprio fornitore
Risposte rapide
- porto Rico è un mercato «latinoamericano» ai fini dell’importazione? No. Porto Rico è un territorio degli Stati Uniti e fa parte del suo territorio doganale: si applicano le norme federali della FDA e delle Dogane statunitensi (CBP), non una registrazione sanitaria locale tipo COFEPRIS o INVIMA.
- il marchio CE è sufficiente per vendere un apparecchio a Porto Rico? No. La FDA non riconosce l’autorizzazione di un altro paese come sostituto dei propri requisiti. Un apparecchio con marcatura CE potrebbe comunque essere respinto all’importazione a Porto Rico.
- cosa verifica la FDA al momento dell’importazione? Registrazione dell’impresa (establishment registration) e elenco del dispositivo (device listing) — e, se applicabile, l’autorizzazione preventiva 510(k). Se il produttore non è registrato e non ha inserito il dispositivo nell’elenco, il prodotto sarà soggetto a rifiuto.
- i laser hanno requisiti aggiuntivi? Sì. Oltre al quadro normativo sui dispositivi medici, i prodotti laser devono rispettare gli standard per i prodotti elettronici emittenti radiazioni (21 CFR 1040.10 e 1040.11).
- posso verificare autonomamente se un fornitore possiede l’autorizzazione 510(k)? Sì, e dovresti farlo sempre. Le autorizzazioni e le registrazioni sono informazioni pubbliche e possono essere consultate in pochi minuti nelle banche dati della FDA.
- chi può operare questi apparecchi a Porto Rico? Dipende dalla procedura e dalla normativa applicabile, attualmente in fase di revisione. Il progetto di legge del Senato PS 971 prevede la licenza per i centri estetici e vincola le competenze del personale alla sua formazione. Al momento, il PS 971 è un progetto di legge, non una legge vigente.
- quali tasse dovrò pagare? Dazi statunitensi sulle merci importate (secondo la classificazione doganale vigente) più l’IVU di Porto Rico, con un’aliquota generale pari all’11,5% (10,5% statale + 1% comunale) e un’aliquota ridotta del 4% applicabile a molti servizi B2B.
Perché Porto Rico non va acquistato come «un altro mercato»
Porto Rico combina un mercato di dimensioni moderate con il quadro normativo più stringente della regione: quello statunitense. Tre conseguenze pratiche per qualsiasi salone, clinica o med spa che intenda acquistare attrezzature:
- Non esiste un «registro sanitario di Porto Rico» per le attrezzature. Il filtro d’ingresso è gestito dalla FDA a livello federale. Qualsiasi fornitore che ti venda un «registro locale a Porto Rico» come sostituto della conformità FDA sta descrivendo un processo che non risolve il problema reale.
- Le merci entrano nel territorio doganale statunitense. Ciò significa dazi federali e dati d’ingresso che la FDA verifica elettronicamente prima di rilasciare la spedizione.
- I requisiti vengono verificati al momento dell’importazione, non successivamente. La FDA confronta le informazioni dichiarate all’atto dell’ingresso con i propri database interni. Se i dati non corrispondono, la spedizione potrebbe essere trattenuta per una revisione manuale o bloccata.
La buona notizia è che tale obbligo rappresenta anche una tua protezione. Un fornitore incapace di superare queste verifiche costituisce un rischio che finirai per pagare tu — sotto forma di apparecchiature trattenute in dogana, apparecchiature che non potrai pubblicizzare legalmente o apparecchiature per le quali non potrai richiedere il risarcimento assicurativo.
Le 6 verifiche che distinguono un fornitore affidabile da uno a rischio
1. Registrazione dell’impianto e registrazione del dispositivo presso la FDA
Gli impianti che producono e distribuiscono dispositivi destinati alla commercializzazione negli Stati Uniti devono registrarsi annualmente presso la FDA (21 CFR Parte 807); la maggior parte deve inoltre registrare i dispositivi e le attività svolte. Durante lo sdoganamento, la FDA verifica che il produttore e l’importatore dichiarati siano registrati e che il prodotto dichiarato sia inserito nell’elenco ufficiale.
Cosa richiedere: il numero di registrazione dell’impianto (FEI / Registration Number) del produttore e la conferma che il modello da te acquistato risulti effettivamente nel suo elenco. Entrambe le informazioni sono pubbliche e verificabili.
2. Autorizzazione 510(k) che copra esattamente il modello
Un dispositivo può richiedere un’autorizzazione preventiva in base alla sua classificazione. Se richiede una 510(k) e non ne dispone, il prodotto viene respinto al confine. Tuttavia, il punto critico non è «se il fornitore possiede una qualsiasi 510(k)», bensì se la 510(k) presentata copre esattamente il modello e la configurazione che stai acquistando . Due apparecchiature con lo stesso telaio possono avere uno status regolatorio diverso se ne viene modificata la configurazione o l’uso previsto.
Cosa richiedere: numero della 510(k) relativo al tuo modello specifico, insieme al suo codice prodotto e il suo nome della classificazione come appaiono nel database della FDA. Con questi tre dati puoi verificarlo autonomamente.
3. Conformità come prodotto laser
Un laser per uso estetico è solitamente due cose contemporaneamente: un dispositivo medico e un prodotto elettronico emettitore di radiazioni. I prodotti laser immessi sul mercato statunitense, comprese le importazioni, devono conformarsi a 21 CFR 1040.10 e 1040.11 .
La FDA consente, tramite la guida Laser Notice No. 56 , di dimostrare la conformità alla norma internazionale IEC 60825-1 (Ed. 3) e a IEC 60601-2-22 (Ed. 3.1) invece dei requisiti prestazionali specifici della FDA. Un produttore che già rispetta il quadro IEC ha un percorso documentale più diretto per accedere al mercato statunitense.
Cosa richiedere: la relazione sul prodotto laser corrispondente al tuo modello, la sua classificazione laser e le etichette di avvertenza e di apertura richieste.
4. Chi può operare l’attrezzatura nel tuo stabilimento
Nel gennaio 2026 è stato presentato al Senato di Porto Rico il Progetto di Legge del Senato 971 (PS 971) , intitolato "Legge per la Regolamentazione Integrale dei Servizi Estetici e della Sueroterapia a Porto Rico". La Commissione Sanità ne ha avviato la valutazione il 4 marzo 2026. Si tratta del primer quadro regolamentare integrale per i servizi estetici sull’isola e, secondo lo stesso Senato, mira ad allineare Porto Rico ai 48 stati che già dispongono di politiche e pratiche estetiche regolamentate.
Quanto proposto, nella forma in cui è stato presentato:
- Licenza di esercizio per centri di servizi estetici, med spa e strutture per terapie con soluzioni endovenose, rilasciata dal Dipartimento della Salute e rinnovabile ogni due anni .
- Standard infrastrutturali : aree per la preparazione sterile e attrezzature per interventi di emergenza.
- Requisiti formativi e credenziali legati all’ambito dei servizi offerti.
- Consenso informato documentato prima di qualsiasi procedura e divieto di pubblicità ingannevole.
- Poteri ispettivi : ispezioni non annunciate, ordini di cessazione immediata e sanzioni da 5.000 a 10.000 dollari per infrazione, oltre alla possibile revoca della licenza e chiusura definitiva.
L’Associazione Pro-Collegio degli Estetisti di Porto Rico ha espresso preoccupazione perché versioni precedenti del progetto limitavano agli estetisti autorizzati procedure come la radiofrequenza, i peeling chimici, il microneedling e alcune tecnologie basate sull’energia, nonostante tali procedure siano incluse nei programmi di studio approvati; tali disposizioni sono tuttora in fase di revisione. Il Dipartimento per gli Affari dei Consumatori (DACO) ha ricevuto almeno 59 reclami relativi a procedure cosmetiche e servizi di bellezza, comprese pubblicità ingannevoli e pratiche commerciali di tipo "bait-and-switch".
Coinvolgimento nell’acquisto: scegli apparecchiature che facilitino la conformità futura — modalità con parametri preimpostati, controllo degli accessi per utente e registrazione delle sessioni per paziente. Questi elementi sono rilevanti sia durante un’ispezione sia nella documentazione del consenso informato e in un eventuale reclamo assicurativo.
5. Il costo effettivo di importazione e chi assume ciascuna responsabilità
| Componente | Cosa include | Considerazione pratica |
|---|---|---|
| Dazi statunitensi | Dazi in base alla classificazione doganale (HTSUS) dell’attrezzatura | Le aliquote sui prodotti di origine cinese sono cambiate ripetutamente (misure della Sezione 301 e successive). Verificare l’aliquota vigente al momento della spedizione — non accettare un’aliquota "di riferimento" da un catalogo dell’anno scorso. |
| IVU di Porto Rico | Aliquota generale dell’11,5% (10,5% statale + 1% comunale); aliquota ridotta del 4% applicabile a molti servizi B2B | L’IVU va dichiarato e versato; verificare con il proprio contabile il trattamento specifico del proprio caso. |
| Spese di trasporto e assicurazione | Trasporto, assicurazione merci e movimentazione | I dispositivi laser sono ingombranti e fragili. Richiedi il preventivo per il trasporto redatto per iscritto e separato dal prezzo del dispositivo. |
| Agente doganale | Sdoganamento, comunicazione dei dati alla FDA, codici di dichiarazione di conformità, stoccaggio | Un agente che non gestisca le procedure di immissione per dispositivi potrebbe farti perdere settimane. Chiedi se ha già gestito dispositivi soggetti a immissione presso la FDA. |
| Registrazione dell’importatore | La FDA verifica che l’ importatore dichiarato è registrato. Il Importatore Iniziale deve registrarsi presso la FDA e pagare la tassa annuale | Questo è il punto più spesso trascurato. Se la tua clinica o il tuo distributore agisce come importatore di riferimento, verificalo prima di acquisto. |
6. Servizio, ricambi, formazione e tracciabilità
Questo è il costo che più delude le cliniche dopo l’acquisto ed è il più difficile da risolvere quando il fornitore si trova a 13.000 km. Confrontando due apparecchiature con prezzo simile, inserisci nella stessa tabella:
- Consumabili e componenti soggetti a usura per anno, calcolati sul tuo effettivo volume di trattamenti.
- Durata utile dichiarata di applicatori o maniglie e il loro costo di sostituzione.
- Tempo di fermo stimato per ogni evento di guasto e chi paga il trasporto dell'unità o del componente.
- Formazione del personale nuovo e se è inclusa oppure addebitata separatamente.
- Tracciabilità : che il fornitore possa associare il numero di serie della tua unità alla propria produzione e alle relative prove finali.
La domanda utile non è "quanto costa la macchina", ma "quanto mi costa ogni trattamento che fatturo con essa, compreso quanto non fatturo quando è ferma" .
Credential verificabili di JT MED nel contesto della FDA
Questo articolo richiede verifica. Applichiamo lo stesso standard a noi stessi. Questi sono i dati così come appaiono nei database pubblici della FDA:
| Linea | Nome registrato presso la FDA | Codice prodotto | Classe | Regolamentazione | Autorizzazione 510(k) | Data |
|---|---|---|---|---|---|---|
| Laser a diodo (depilazione) | Sistemi dermatologici a laser a diodo | GEX | II | 878.4810 | K202257 | 2021 |
| Laser CO₂ frazionato | Sistemi dermatologici a laser al biossido di carbonio | GEX | II | 878.4810 | K202250 | 2020 |
| Laser Nd:YAG (QN-1) — Q-switched | Sistema terapeutico a laser Nd:YAG (QN-1) | GEX | II | 878.4810 | K250722 | 2025 |
| Laser 1060 nm (riduzione localizzata) | macchina laser per dimagrimento corporeo a 1060 nm | Pkt | II | 878.5400 | K240658 | 2024 |
| Stimolatore muscolare (modelli CS2, CS3, CS5, CS7, CS8, CS11, CS13) | Macchina per il rimodellamento del corpo — Stimolatore muscolare alimentato, per il condizionamento muscolare | NGX | II | 890.5850 | K232181 | 2024 |
Per quanto riguarda la struttura industriale, JT MED opera con due registrazioni attive di stabilimento presso la FDA , entrambi validi per l’anno di registrazione 2026 e con le cinque righe precedenti elencate:
| Ruolo | Stabilimento | FEI / Numero di registrazione | Tipo di attività riconosciuto dalla FDA |
|---|---|---|---|
| Produzione | Hebei JT Medical Co., Ltd | 3021315370 | Produzione di dispositivi medici (produttore di dispositivi medici) |
| Esportazione | Beijing Jonte Laser Technology Co., Ltd | 3025379728 | Esportazione del dispositivo negli Stati Uniti |
Entrambe le entità condividono lo stesso agente negli Stati Uniti (U.S. Agent) , designato conformemente a quanto richiesto dalla normativa per i produttori stranieri. Il fatto che il nostro stabilimento risulti nella base dati della FDA nella qualifica di produttore —e non semplicemente come esportatore— rappresenta la differenza tra un fornitore in grado di documentare la propria produzione e uno che può documentare soltanto le proprie spedizioni.
Le cinque autorizzazioni sono del tipo Tradizionale con decisione Sostanzialmente equivalente , il che, in termini corretti, significa che questi dispositivi sono "FDA cleared" — cioè autorizzati tramite 510(k) — e no"FDA approved", espressione che negli Stati Uniti corrisponde alla procedura PMA. Chiediamo ai nostri distributori di utilizzare esattamente questa terminologia, poiché un acquirente informato rileva la differenza.
Le autorizzazioni 510(k) e le registrazioni degli stabilimenti sono detenute dalle entità industriali del gruppo (produzione ed esportazione), come specificato sopra, e sono verificabili nelle banche dati pubbliche della FDA. Se hai bisogno della documentazione che attesta il legame tra le entità del gruppo per il tuo fascicolo di importazione, possiamo rilasciartela.
Come verificare le nostre credenziali in 3 passaggi
- Cerca le registrazioni degli stabilimenti. Consulta i numeri FEI 3021315370(produzione) e 3025379728(esportazione) nella banca dati di Establishment Registration & Device Listing della FDA. Dovresti vedere entrambi i registri attivi, ciascuno con le cinque linee di dispositivi elencate.
-
Cerca ciascuna autorizzazione 510(k). Consulta i numeri K202257, K202250, K250722, K240658 e K232181 nella base di dati 510(k) della FDA (oppure tramite l’API pubblica openFDA:
api.fda.gov/device/510k.json). Verifica che la nome dispositivo , il codice prodotto e il decision date corrisponda a quanto ti forniamo. - Confronta il modello con l’ambito di applicazione. Conferma che il modello e la configurazione per cui ti abbiamo fornito un preventivo rientrino nell’ambito di tale autorizzazione. Se qualcosa non corrisponde, contattaci per iscritto prima di effettuare il pagamento.
Se il tuo fornitore attuale si rifiuta di fornirti i numeri necessari per eseguire questi tre passaggi, tale rifiuto rappresenta di per sé la risposta più importante che riceverai.
Trasparenza sull’ambito delle nostre autorizzazioni
Preferiamo essere precisi piuttosto che generici. Le cinque linee della tabella precedente dispongono di un’autorizzazione 510(k) verificabile. Per le linee di prodotto prive di una specifica autorizzazione FDA, non formuliamo affermazioni di tal genere : la loro commercializzazione si basa sui pertinenti quadri normativi del mercato di destinazione e sul nostro sistema di gestione della qualità. Se un fornitore vi dice «l’intero nostro catalogo è approvato dalla FDA», molto probabilmente sta usando tale termine senza fondamento — ed è proprio questo il tipo di affermazione che, a Porto Rico, diventa un problema per voi, non per lui.
Chi siamo: 20 anni di fornitura di apparecchiature a cliniche e distributori
- Esperienza nell’esportazione fin dal 2004 , con presenza in oltre 50 paesi .
- Stabilimento produttivo registrato presso la FDA come fabbricante di dispositivi medici (FEI 3021315370), oltre che registrato per l’esportazione (FEI 3025379728).
- Cinque linee con autorizzazione 510(k) verificabile presso la FDA , in due specialità mediche: chirurgia generale e plastica, e medicina fisica — una copertura poco comune tra i produttori di questo segmento e la base sulla quale un distributore può costruire un portafoglio serio.
- Gestione della qualità ISO 13485 e conformità MDSAP.
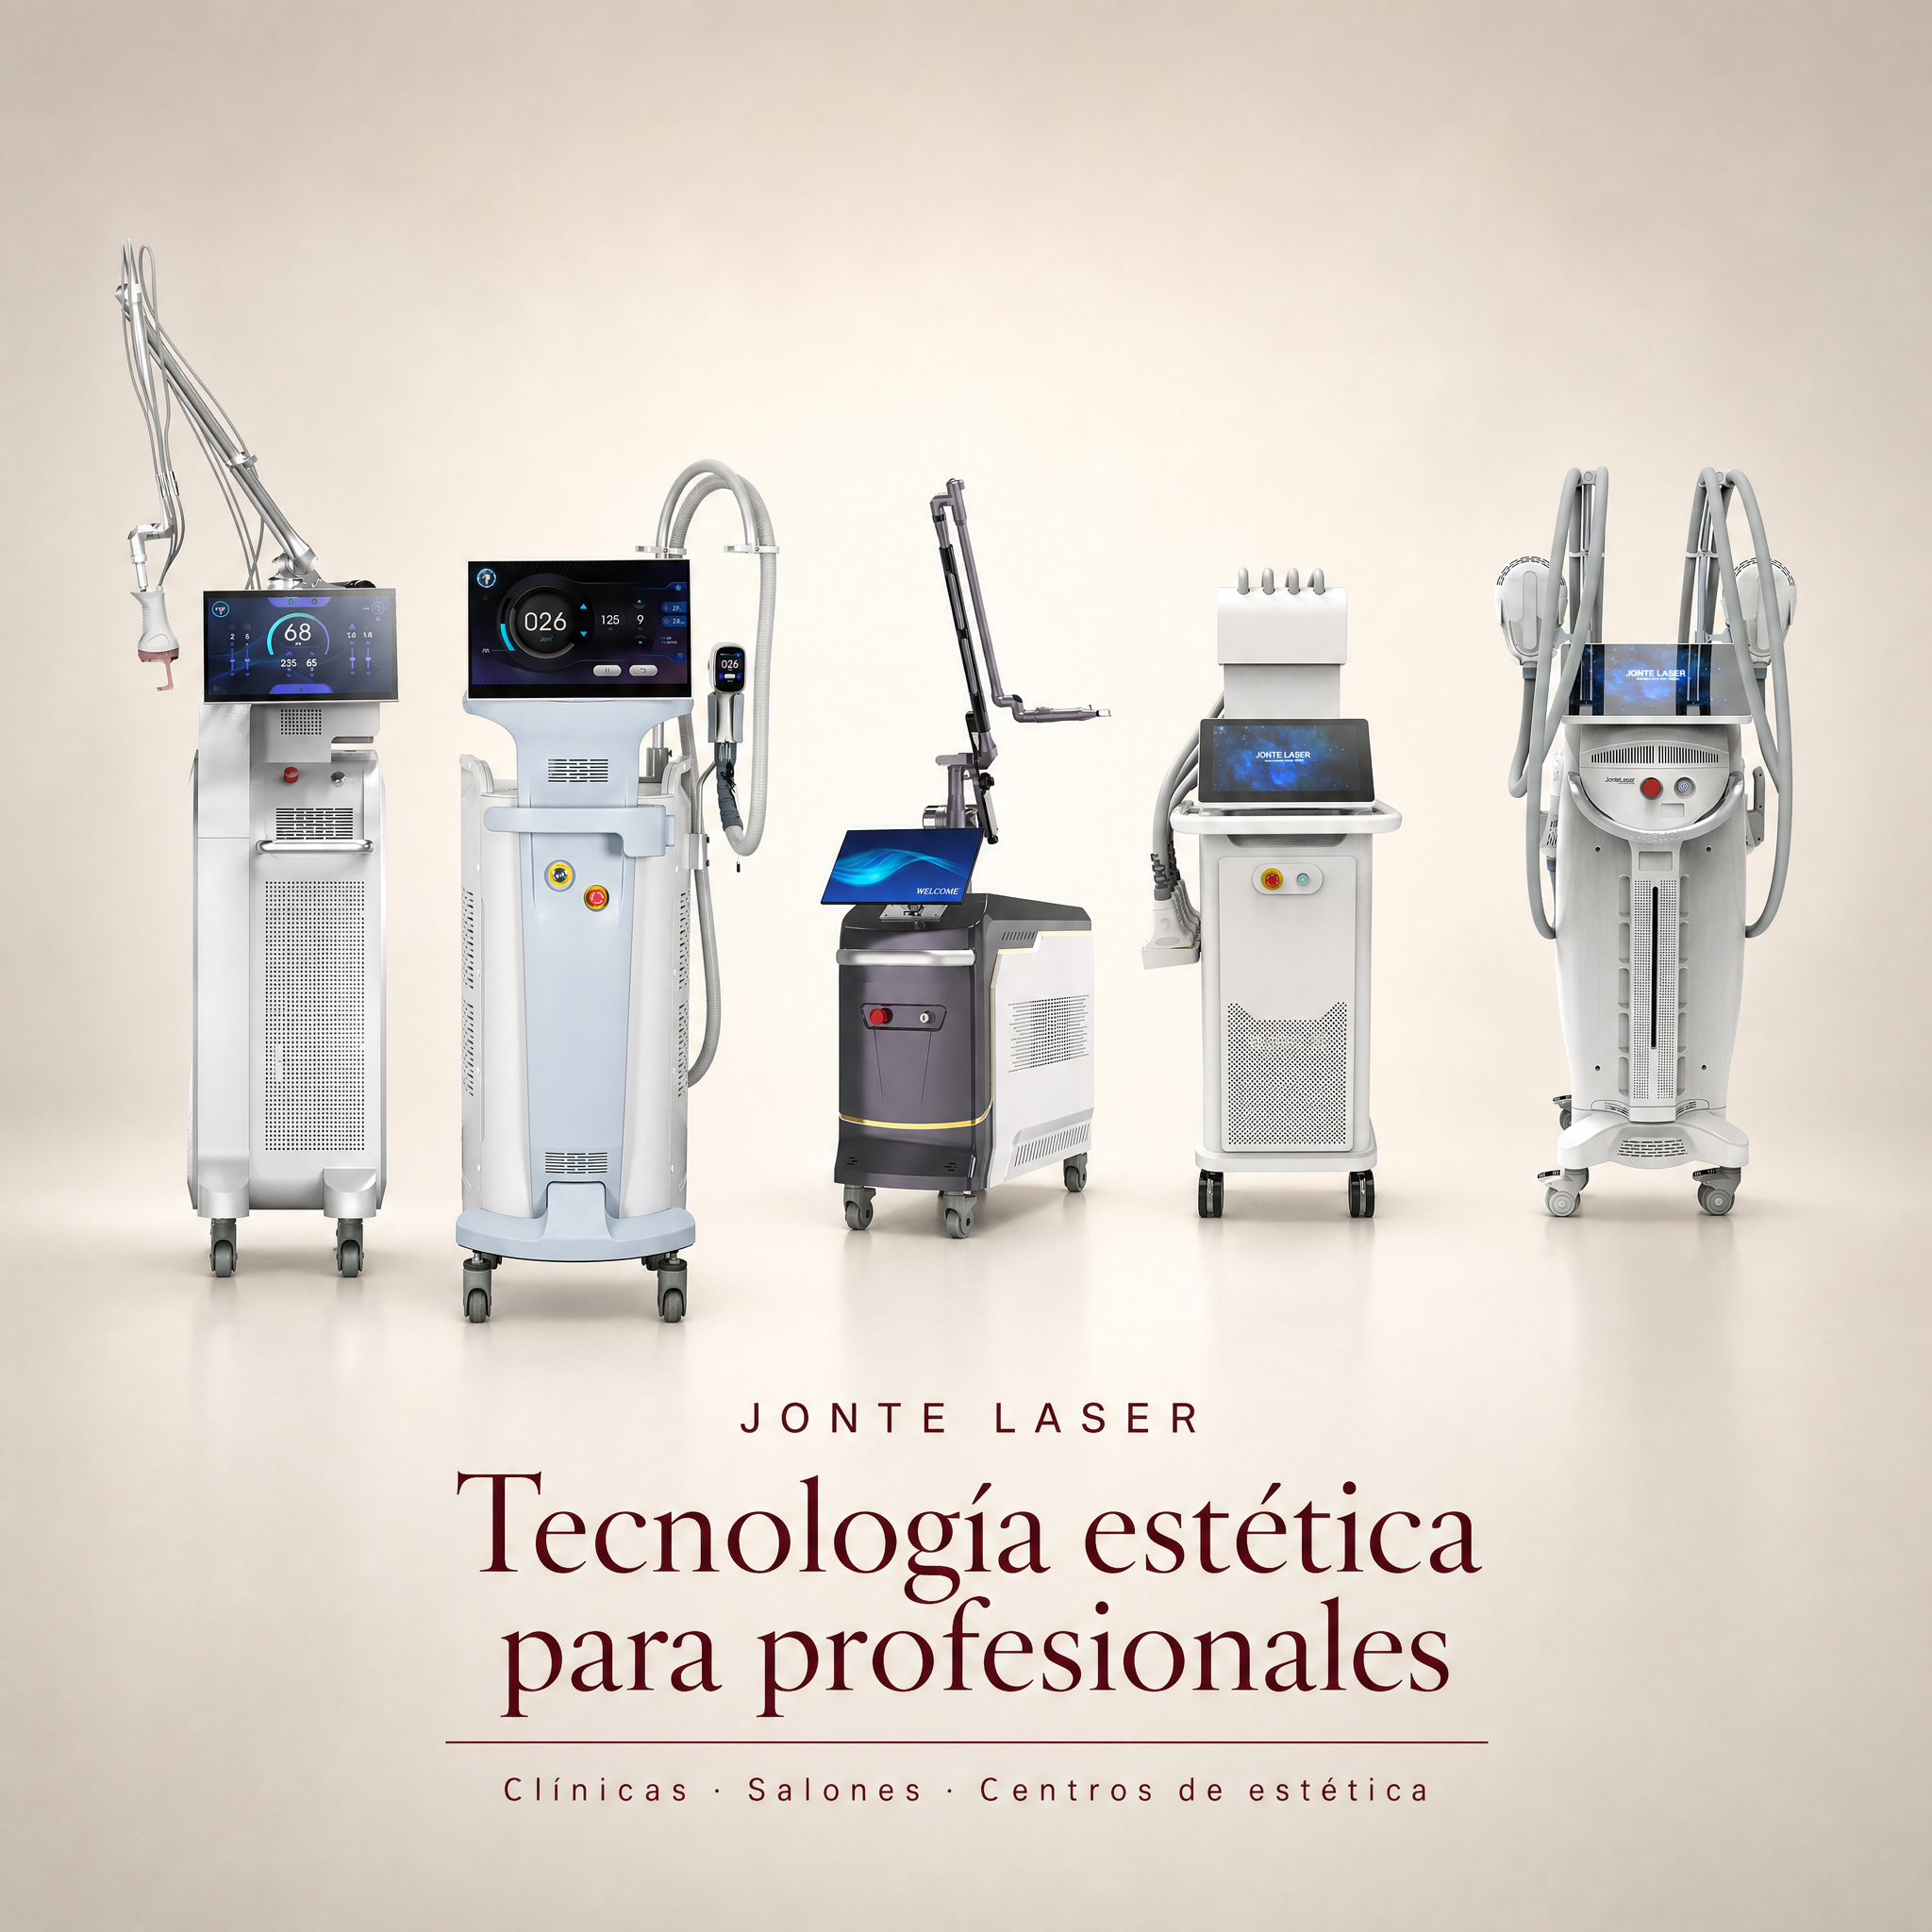
- Catalogo professionale che include laser a diodo per epilazione, laser CO₂ frazionato, Nd:YAG Q-switched, laser a 1060 nm, stimolazione muscolare per il rimodellamento corporeo, HIFU, criolipolisi, microonde a 2,45 GHz e radiofrequenza con microneedling.
Cosa riceve un distributore o una clinica che acquista da noi:
- Scheda identità modello : produttore, modello e variante, numero di serie, potenza elettrica, versione software, destinazione d’uso, accessori inclusi e paese di destinazione — tutto in un unico documento, in modo da corrispondere all’etichetta, al manuale, alla fattura e alla lista imballo.
- Documentazione di conformità : registrazione e elenco, autorizzazioni 510(k), relazioni tecniche e relazioni sul prodotto laser in base al modello.
- Pacchetto di formazione e protocolli clinici , affinché il tuo team operi con parametri definiti e riconosca le complicazioni.
- Materiale marketing ad alta risoluzione e materiale educativo sul prodotto, per far crescere la tua attività sull’isola.
- Assistenza post-vendita con ingegneria e condizioni commerciali scritte, inclusa la copertura della garanzia e la politica sui ricambi in base alla configurazione acquistata.
Se il tuo obiettivo è aprire una linea di depilazione laser o ampliare il tuo portafoglio di trattamenti per il contorno corporeo, richiedi la scheda identità del modello e i numeri 510(k) delle linee di tuo interesse. Verificali. È esattamente ciò che vogliamo che tu faccia.
Dove confrontare le attrezzature sull’isola
El San Juan Beauty Show si svolge l’8 e il 9 novembre 2026 presso il Puerto Rico Convention Center, con marchi, formatori, distributori e proprietari di centri estetici della regione. È un’occasione utile per vedere la tecnologia di persona — ma portate con voi la checklist di questo articolo. A una fiera si acquistano apparecchiature con entusiasmo; la conformità viene verificata in seguito, dopo aver già versato l’acconto.
Pubblicità e consenso: ciò che la regolamentazione comincia già a richiedere
Anche se il PS 971 non è ancora legge, la direzione è inequivocabile e conviene prepararsi fin da ora:
- Consenso informato scritto prima di ogni procedura.
- Affermazioni verificabili. Evitate promesse assolute. Per la depilazione laser, il linguaggio corretto è riduzione duratura dei peli nell’ambito di un ciclo di sedute, non eliminazione permanente di tutti i follicoli.
- Prezzi chiari, senza pratiche ingannevoli. I reclami raccolti da DACO riguardano esattamente pubblicità ingannevole e depositi non rimborsabili.
- Registrazione delle complicanze e monitoraggio documentato degli eventi avversi.
Domande frequenti
D: È necessario un "registro sanitario di Porto Rico" per l’attrezzatura?
R: Non esiste un registro sanitario locale equivalente a quelli di altri paesi della regione. Il quadro normativo applicabile è quello federale della FDA. Ciò che invece esiste ed è attualmente in discussione è la licenza di esercizio dell’ stabilimento , proposta nel PS 971.
D: Quante autorizzazioni 510(k) possiede JT MED e per quali linee?
R: Cinque, verificabili nella base dati pubblica della FDA: K202257 (laser a diodo dermatologico), K202250 (laser CO₂ dermatologico), K250722 (Nd:YAG QN-1), K240658 (laser a 1060 nm) e K232181 (macchina per il contorno corporeo, modelli CS).
D: Come verifico se un’autorizzazione 510(k) copre il modello che intendo acquistare?
R: Confronta tre dati del database della FDA — nome dispositivo , codice prodotto y decision date — con quanto offerto dal fornitore e richiedi una conferma scritta che il tuo modello e la tua configurazione specifici rientrino in tale ambito. Un certificato "di famiglia di prodotti" non è sufficiente se il tuo modello non è incluso.
D: "FDA approved" e "FDA cleared" sono la stessa cosa?
R: No. Per i dispositivi di Classe II, la via abituale è la notifica preventiva 510(k), il cui esito è una liberazione all’immissione in commercio ( liquidazione ). L’espressione approvato si riferisce invece all’approvazione preventiva all’immissione in commercio (PMA), prevista per i dispositivi di Classe III. Un fornitore che indica "FDA approved" per un dispositivo dotato di 510(k) sta utilizzando impropriamente tale termine.
D: Il PS 971 è già legge?
R: No. Si tratta di un progetto di legge presentato nel gennaio 2026 e attualmente in esame presso la Commissione Sanità del Senato dal 4 marzo 2026. Deve ancora essere sottoposto a audizioni pubbliche, emendamenti e votazione.
D: Il PS 971 mi impedirebbe di operare un laser nel mio salone?
R: Il progetto, così come presentato, rientra nelle competenze del personale in base alla sua formazione e alle sue qualifiche professionali, con una regolamentazione dettagliata di competenza del Dipartimento della Salute. L’associazione degli estetisti ha segnalato che versioni precedenti limitavano procedure oggi incluse nei programmi di studio approvati; tali disposizioni sono tuttora in fase di revisione. La risposta definitiva dipenderà dal testo finale e dalla relativa regolamentazione.
P: Se la mia clinica importa direttamente, devo registrarmi presso la FDA?
R: La FDA verifica all’ingresso che l’importatore dichiarato sia registrato, e il Importatore Iniziale deve registrarsi e pagare la tariffa annuale. Verificalo con il tuo agente doganale prima della spedizione, non dopo.
P: Che cosa accade se il produttore non è registrato presso la FDA?
R: In assenza della registrazione e dell’elenco obbligatori, il prodotto è soggetto a rifiuto alla frontiera. Si tratta di un rischio che ricade sull’acquirente sotto forma di spedizione trattenuta, stoccaggio e ritardo.
D: Quanto devo prevedere in budget oltre al prezzo dell’attrezzatura?
R: Dazi vigenti secondo la classificazione, IVU (aliquota generale 11,5 %, con aliquota ridotta al 4 % per molti servizi B2B), trasporto e assicurazione, nonché onorari dell’agente doganale. Poiché i dazi statunitensi sono soggetti a variazioni, richiedi un calcolo aggiornato al momento della chiusura dell’ordine.
D: Come posso gestire il rischio di conformità nell’acquisto?
R: Collega la verifica documentale alle tappe dei pagamenti. Prima del versamento iniziale, conferma il percorso regolatorio e verifica i numeri 510(k); prima della produzione, approva etichetta, lingua e configurazione; prima del saldo, esamina i certificati finali, i rapporti e il numero di serie; prima della spedizione, confronta l’unità, l’imballaggio e i dati di ingresso. Ogni tappa deve prevedere un responsabile designato e una decisione formalizzata per iscritto.
Riepilogo
Puerto Rico è un mercato piccolo con il quadro normativo più rigoroso della regione, quindi l’acquisto di un dispositivo estetico non si basa sul confronto tra schede tecniche e prezzi, ma sulla verifica di una catena documentale: registrazione e elenco del produttore presso la FDA, autorizzazione 510(k) che copra esattamente il modello in questione, conformità del prodotto laser ai sensi del 21 CFR 1040 e corrispondenza totale tra il modello acquistato e i documenti che lo supportano. Questo rappresenta anche la tua protezione: un fornitore incapace di superare tali verifiche costituisce un rischio che finirai per pagare tu stesso. Parallelamente, il PS 971 si rivolge a un’isola dove operare richiederà una licenza per l’attività, personale dotato di credenziali verificabili, consenso informato e pubblicità onesta. Scegli già oggi pensando a questo standard: dispositivi tracciabili per utente, formazione effettiva, ricambi disponibili e un produttore le cui autorizzazioni potrai verificare in pochi minuti nella banca dati della FDA.
JT MED manufactures professional medical aesthetics equipment and has been exporting since 2004 to over 50 countries, under ISO 13485 quality management and MDSAP compliance. It holds two active FDA establishment registrations — Hebei JT Medical Co., Ltd (FEI 3021315370, manufacturer) and Beijing Jonte Laser Technology Co., Ltd (FEI 3025379728, exporter) — and five verifiable 510(k) clearances: K202257, K202250, K250722, K240658, and K232181. Please request the model identification sheet, the 510(k) numbers for the product lines of interest, and the training package for JT MED’s export team.
Indice dei Contenuti
- Importare apparecchiature per estetica e laser a Porto Rico: cosa verificare prima dell’acquisto e come controllare le credenziali del proprio fornitore
- Risposte rapide
- Perché Porto Rico non va acquistato come «un altro mercato»
-
Le 6 verifiche che distinguono un fornitore affidabile da uno a rischio
- 1. Registrazione dell’impianto e registrazione del dispositivo presso la FDA
- 2. Autorizzazione 510(k) che copra esattamente il modello
- 3. Conformità come prodotto laser
- 4. Chi può operare l’attrezzatura nel tuo stabilimento
- 5. Il costo effettivo di importazione e chi assume ciascuna responsabilità
- 6. Servizio, ricambi, formazione e tracciabilità
- Credential verificabili di JT MED nel contesto della FDA
- Come verificare le nostre credenziali in 3 passaggi
- Trasparenza sull’ambito delle nostre autorizzazioni
- Chi siamo: 20 anni di fornitura di apparecchiature a cliniche e distributori
- Dove confrontare le attrezzature sull’isola
- Pubblicità e consenso: ciò che la regolamentazione comincia già a richiedere
- Domande frequenti
- Riepilogo